Fenyloketonuria (PKU) to wrodzona, dziedziczona choroba metaboliczna, w której organizm ma ograniczoną zdolność przekształcania fenyloalaniny w tyrozynę wskutek niedoboru aktywności enzymu hydroksylazy fenyloalaninowej (PAH) [1]. Wykrywa ją badanie przesiewowe krwi z pięty wykonywane u wszystkich noworodków w Polsce w 3. dobie życia [2]; wczesne i konsekwentne leczenie dietą pozwala zwykle uniknąć ciężkiej niepełnosprawności intelektualnej, choć u części osób pozostają trudności poznawcze, a bez leczenia dochodzi do niepełnosprawności intelektualnej, padaczki i zaburzeń zachowania [1] [3]. Wygląd nie pozwala rozpoznać ani wykluczyć PKU; jaśniejszą skórę i włosy, wyprysk oraz mysi zapach moczu i potu opisuje się przede wszystkim w chorobie nieleczonej [4].
PKU leczy poradnia metaboliczna dietą z preparatami bez fenyloalaniny, a nie suplementy z półki sklepowej; samodzielne zmiany diety, odżywki białkowe czy aminokwasy mogą szkodzić, a decyzje o diecie dziecka z podejrzeniem PKU podejmuje poradnia, nie rodzic samodzielnie. Osoby z PKU powinny też unikać aspartamu, o którym piszemy niżej.
Spis treści
Aspartam jest źródłem fenyloalaniny. Jeśli szukasz słodzika bez tego składnika, sprawdzaj skład produktów, np. wśród zamienników cukru w sklepie Świat Supli; o tym, co można jeść przy fenyloketonurii, decyduje poradnia metaboliczna.
1. Co to jest fenyloketonuria?
Fenyloalanina jest aminokwasem egzogennym, czyli takim, który wprowadzamy wyłącznie z pożywieniem, a jest składnikiem większości białek pokarmowych (ogólnie o aminokwasach piszemy w tekście aminokwasy: co to jest i po co się je suplementuje). U zdrowego człowieka enzym hydroksylaza fenyloalaninowa (PAH) zamienia jej nadmiar w tyrozynę. W fenyloketonurii enzym nie działa lub działa słabo, więc fenyloalanina gromadzi się we krwi i mózgu i uszkadza układ nerwowy [3] [1].
Choroba występuje średnio u około 1 na 10 000 noworodków na świecie [1], a według portalu Medycyna Praktyczna w populacjach europejskich u 1 na 10 000-15 000 [2]. Nie można się nią zarazić: jest zapisana w genach. Nazywa się ją też niedoborem PAH, a jej najcięższa postać to klasyczna PKU [4].
2. Przyczyny i dziedziczenie fenyloketonurii
Przyczyną są zmiany (warianty) w genie PAH. PKU dziedziczy się autosomalnie recesywnie: dziecko zachoruje tylko wtedy, gdy odziedziczy uszkodzoną kopię genu od obojga rodziców, a rodzice zwykle są zdrowymi nosicielami jednej kopii i nie mają objawów [4] [1].
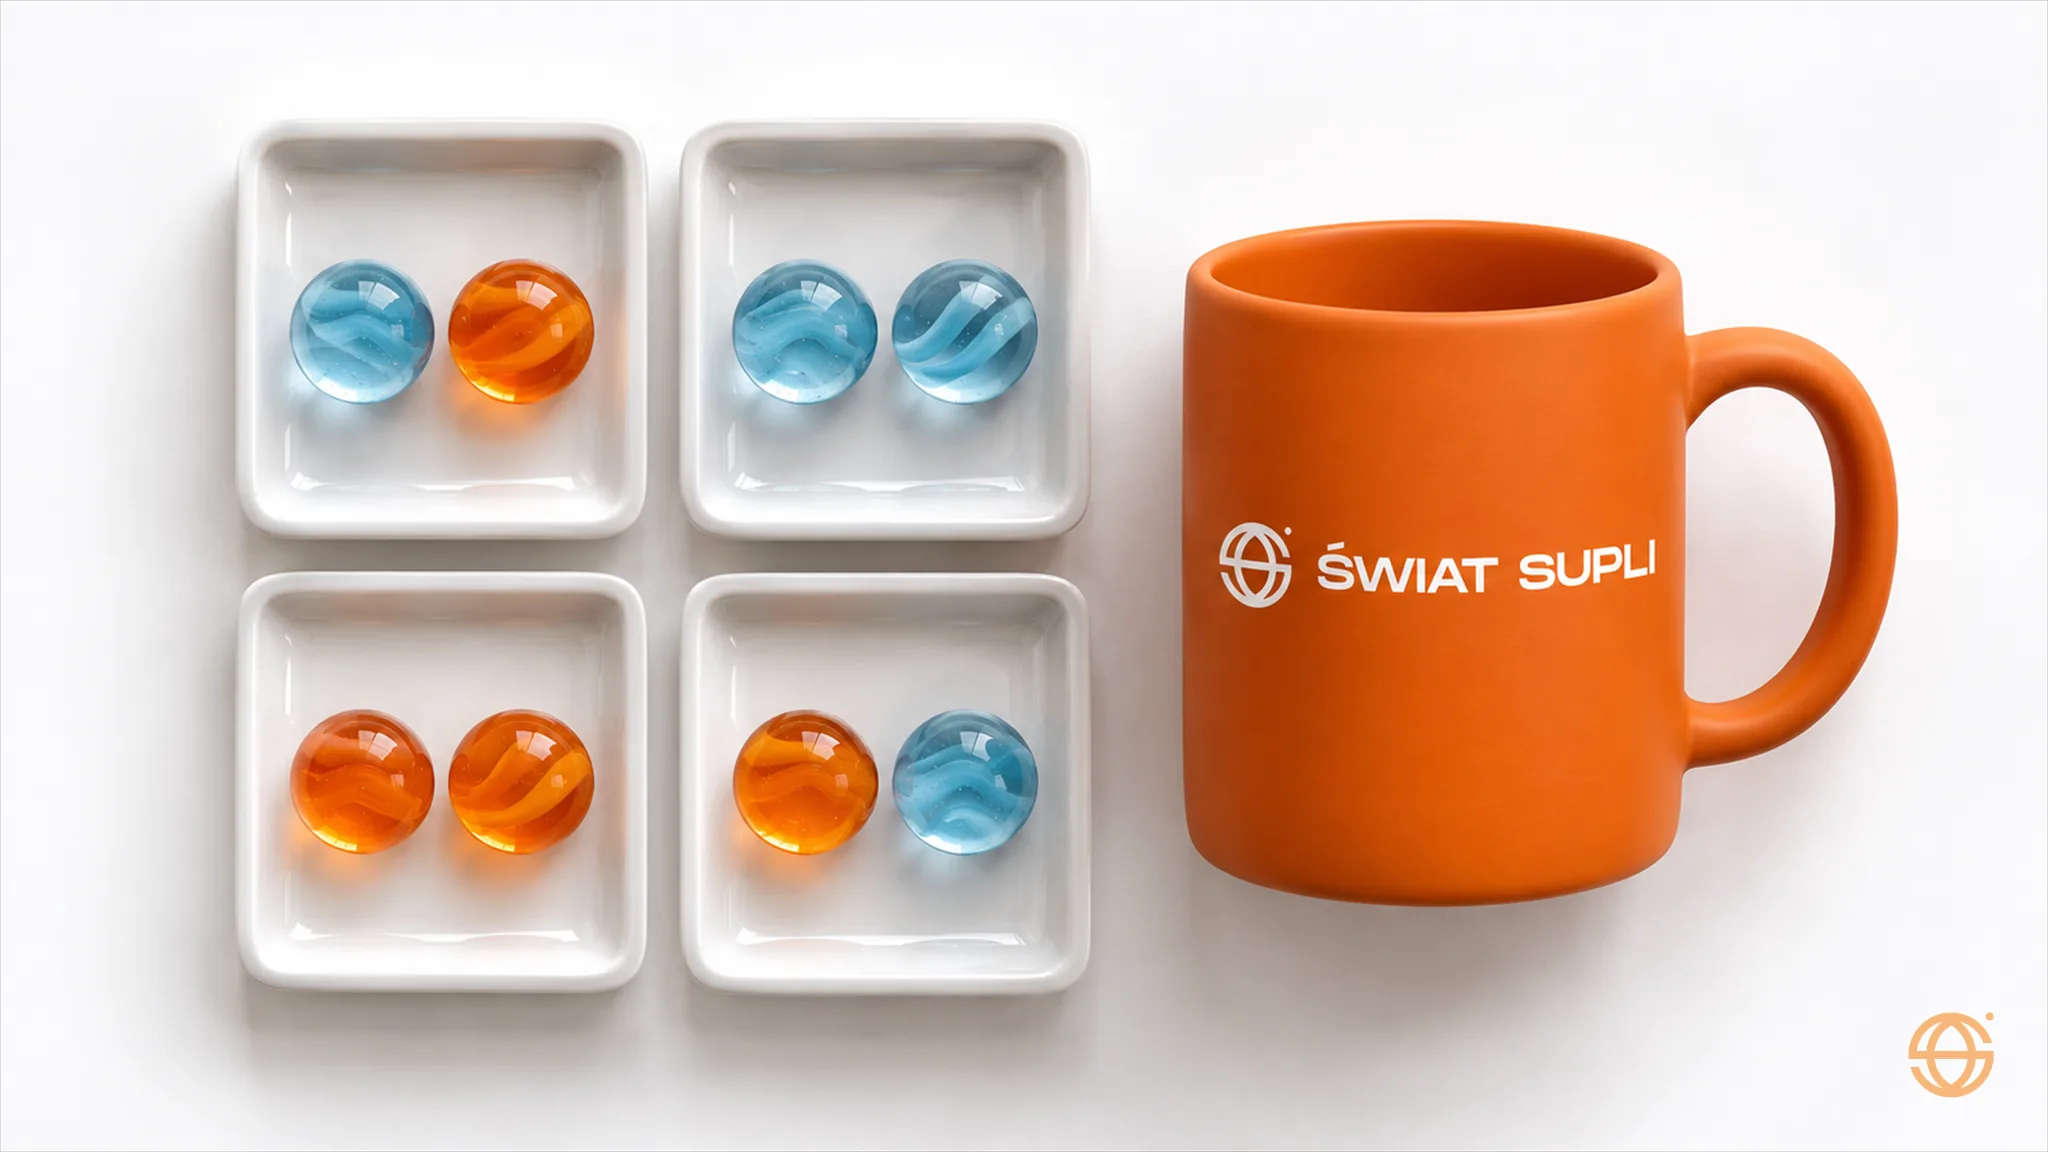
Jeśli oboje rodzice są nosicielami, to w każdej ciąży ryzyko urodzenia chorego dziecka wynosi 25%, ryzyko, że dziecko będzie zdrowym nosicielem, 50%, a że nie odziedziczy żadnej uszkodzonej kopii, 25%. Gdy tylko jedno z rodziców jest nosicielem, a drugie nie, dziecko nie zachoruje, ale w połowie przypadków może zostać nosicielem. Para, która ma w rodzinie PKU, może skorzystać z poradnictwa genetycznego.
3. Objawy fenyloketonurii: noworodek, dziecko i dorosły
Noworodek z PKU zwykle nie ma widocznych objawów, również po rozpoczęciu karmienia mlekiem matki lub mieszanką; bez leczenia objawy rozwijają się dopiero później [2] [4]. Dlatego do rozpoznania służy badanie przesiewowe, a nie obserwacja dziecka. Podejrzenie PKU nie jest powodem do samodzielnego wstrzymywania karmienia: o diecie decyduje poradnia metaboliczna.
| Etap życia | Gdy leczenie zaczęto wcześnie i jest ciągłe | Gdy PKU nie leczono |
|---|---|---|
| Noworodek | Brak objawów; wynik przesiewu prowadzi do szybkiego potwierdzenia i diety [3] | Zwykle brak widocznych objawów, także po rozpoczęciu karmienia; objawy rozwijają się później [2] [4] |
| Niemowlę i małe dziecko | Rozwój zwykle zbliżony do prawidłowego przy kontrolowanym stężeniu fenyloalaniny [1] | Opóźnienie rozwoju, drgawki, zaburzenia zachowania, małogłowie, wysypka [4] [2] |
| Starsze dziecko i młody dorosły | Zwykle bez ciężkiej niepełnosprawności intelektualnej, u części osób słabsza uwaga, pamięć i funkcje wykonawcze [1] [3] | Trwała niepełnosprawność intelektualna, padaczka [3] |
| Dorosły | Mogą występować trudności z uwagą, pamięcią i funkcjami wykonawczymi mimo wczesnego leczenia [3] | Trwałe uszkodzenie układu nerwowego, zaburzenia zachowania i psychiczne [4] |
Wśród objawów nieleczonej choroby opisuje się też zmiany skórne (wysypka, jaśniejsza pigmentacja), nieprawidłowy chód i postawę oraz mysi zapach ciała i moczu [2] [4]. Największe ryzyko trwałych zaburzeń rozwoju wiąże się z chorobą nieleczoną w dzieciństwie [2], ale dorosłość nie znosi potrzeby kontroli metabolicznej ani ryzyka trudności poznawczych [3].
4. Jak wygląda osoba z fenyloketonurią?
Wygląd nie pozwala rozpoznać ani wykluczyć PKU. Osoba leczona od noworodka zwykle nie ma charakterystycznych cech twarzy ani sylwetki, a cechy opisywane w literaturze, takie jak skóra i włosy jaśniejsze niż u rodzeństwa, wyprysk (egzema), małogłowie i mysi zapach moczu i potu, opisuje się przede wszystkim w chorobie nieleczonej [4] [2]. Jasne włosy czy wysypka u dziecka są częste z innych powodów, więc PKU nie można rozpoznać po wyglądzie: rozpoznanie wymaga pomiaru fenyloalaniny we krwi [3].
Rodzic nie powinien więc szukać u dziecka cech wyglądu, tylko upewnić się, że badanie przesiewowe zostało wykonane i że wynik jest prawidłowy.
5. Badanie przesiewowe noworodków i rozpoznanie
W Polsce od 1994 roku wszystkie noworodki są badane w 3. dobie życia z kropli krwi pobranej z pięty i wysuszonej na bibule [2]. Europejskie wytyczne (van Wegberg i wsp., rewizja z 2025 r.) zalecają rozpocząć leczenie jak najszybciej, najlepiej przed 10. dobą życia, bo wczesne leczenie lepiej chroni mózg niż późne [3]; zalecenia, których rewizja nie zmieniła, nadal opierają się na wytycznych z 2017 r. [5]. Jeśli nie wiesz, czy badanie wykonano, albo nie dostałeś wyniku, zapytaj w szpitalu lub poradni, zamiast czekać na objawy.
Dodatni wynik przesiewu nie jest jeszcze rozpoznaniem. Dziecko kieruje się do ośrodka leczenia chorób metabolicznych, gdzie potwierdza się stężenie fenyloalaniny i różnicuje PKU z rzadkimi niedoborami tetrahydrobiopteryny [3]. Przy stężeniach fenyloalaniny poniżej 360 µmol/l bez leczenia wytyczne nie zalecają leczenia obniżającego jej stężenie. Zalecają jednak monitorowanie co najmniej do 6. roku życia, a u dziewcząt i kobiet kontrola może być potrzebna dłużej; wyniki interpretuje poradnia metaboliczna [3].
6. Leczenie i dieta w fenyloketonurii
Podstawą jest dożywotnia dieta z ograniczeniem fenyloalaniny pod opieką zespołu metabolicznego: wyłączona lub ograniczona jest większość produktów białkowych (mięso, ryby, nabiał, rośliny strączkowe, orzechy, zboża), a podaż białka zapewniają indywidualnie dobrane preparaty medyczne z aminokwasami bez fenyloalaniny oraz dozwolona ilość białka naturalnego; produkty niskobiałkowe dostarczają przede wszystkim energii i urozmaicają dietę [2] [3]. Ilość dozwolonej fenyloalaniny ustala się indywidualnie na podstawie badań krwi, dlatego jadłospisów z internetu nie stosuje się bez poradni.
U mniejszości chorych, zwykle z łagodniejszą postacią, skuteczna jest tetrahydrobiopteryna (sapropteryna) jako lek wspierający dietę; w wybranych przypadkach stosuje się też pegylowaną liazę fenyloalaniny w codziennych zastrzykach, która może wywoływać reakcje immunologiczne [1]. Nie dotyczy to suplementów diety: żaden preparat dostępny bez recepty nie leczy PKU, a odżywki białkowe i część mieszanek aminokwasowych mogą dostarczać fenyloalaniny. Osoba z PKU powinna uzgodnić stosowanie takich produktów z poradnią metaboliczną.
7. Aspartam i fenyloalanina: ostrzeżenie dla osób z PKU
Aspartam (E951) zbudowany jest w połowie z fenyloalaniny, więc jest jej źródłem; dodaje się go do napojów typu light, gum do żucia i słodyczy, a wytyczne zalecają, by osoby z PKU go unikały [3]. EFSA zaznacza, że dopuszczalne dzienne pobranie aspartamu nie dotyczy osób z PKU, które muszą ściśle przestrzegać diety niskofenyloalaninowej [6], a MedlinePlus zaleca go unikać [4].
Prawo UE wymaga, by żywność z aspartamem miała na etykiecie informację, że zawiera źródło fenyloalaniny [7]; sprawdzaj ją także na lekach. Skład leku sprawdź z lekarzem lub farmaceutą: preferuje się odpowiedni preparat bez aspartamu, ale nie odstawiaj samodzielnie ani nie opóźniaj potrzebnego leczenia. Wytyczne dopuszczają lek z aspartamem, gdy nie ma odpowiedniego zamiennika, a decyzję w takiej sytuacji podejmuje lekarz [3]. Wykluczenie aspartamu dotyczy zaleceń żywieniowych w diecie osoby z PKU.
8. Fenyloketonuria u kobiet w ciąży (matczyna PKU)
Kobieta z PKU, która w ciąży nie utrzymuje diety, naraża dziecko na poważne ryzyko: wysokie stężenie fenyloalaniny może spowodować niską masę urodzeniową, małogłowie, wady serca, niepełnosprawność intelektualną i zaburzenia zachowania, a u matki zwiększa ryzyko poronienia [4] [2]. Wytyczne wskazują stężenie powyżej 360 µmol/l jako próg ryzyka i podkreślają, że leczenie dietą lub tetrahydrobiopteryną jest konieczne przed poczęciem i w trakcie ciąży [3]. Dotyczy to także kobiet z łagodną postacią choroby [2]. Jeśli planujesz ciążę, skontaktuj się z poradnią metaboliczną z wyprzedzeniem.
9. PKU u dorosłych i długość życia
Przy wczesnym rozpoczęciu leczenia i jego kontynuowaniu zwykle udaje się uniknąć ciężkiej niepełnosprawności intelektualnej, ale u części osób obserwuje się słabsze wyniki w testach funkcji poznawczych [1]. Wytyczne zalecają dożywotnią kontrolę w poradni metabolicznej każdej osobie z PKU, także dorosłej niestosującej leczenia obniżającego fenyloalaninę, a ocena neuropsychologiczna obejmuje m.in. funkcje wykonawcze i uwagę [3].
Cytowane źródła nie podają liczb dotyczących długości życia osób z PKU, więc nie podajemy żadnej; wytyczne i przeglądy podkreślają znaczenie wczesnego rozpoczęcia leczenia i jego ciągłości.
10. Kiedy zgłosić się do lekarza?
Zgłoś się do pediatry lub poradni metabolicznej, jeśli noworodek nie miał pobranej krwi na badanie przesiewowe, nie znasz wyniku albo dostałeś wezwanie do powtórzenia badania. U niemowlęcia lub dziecka niepokojące są opóźnienie rozwoju, drgawki, nietypowy zapach moczu i uporczywa wysypka. Drgawki to stan nagły: dzwoń pod numer alarmowy 112. Osoby dorosłe z rozpoznaną PKU, które przerwały dietę lub kontrolę, powinny wrócić do poradni, a nie leczyć się samodzielnie.
11. Najczęstsze pytania
Co to jest fenyloketonuria?
To wrodzona choroba metaboliczna, w której niedobór aktywności enzymu PAH powoduje gromadzenie się fenyloalaniny i uszkodzenie mózgu, jeśli nie zastosuje się diety [3] [1].
Jakie są objawy fenyloketonurii u noworodka?
Noworodek zwykle nie ma widocznych objawów, również po rozpoczęciu karmienia; później u nieleczonych pojawiają się opóźnienie rozwoju, drgawki, wysypka i mysi zapach ciała [2] [4]. Dlatego wszystkie noworodki w Polsce są badane w 3. dobie życia [2].
Czy fenyloketonurię widać po wyglądzie?
Nie. Wygląd nie pozwala rozpoznać ani wykluczyć PKU. Cechy takie jak jaśniejsza skóra i włosy, wyprysk czy mysi zapach opisuje się przede wszystkim w chorobie nieleczonej, a rozpoznanie wymaga badania krwi [4] [3].
Jak dziedziczy się fenyloketonuria?
Autosomalnie recesywnie: chore dziecko dziedziczy uszkodzony gen PAH od obojga rodziców, którzy są zwykle zdrowymi nosicielami; przy dwojgu nosicieli ryzyko w każdej ciąży to 25% [4] [1].
Czy fenyloketonurię można wyleczyć suplementami albo lekami?
Suplementami nie. Leczenie to dieta niskofenyloalaninowa z preparatami bez fenyloalaniny pod opieką poradni, a u części chorych także lek tetrahydrobiopteryna; inne terapie stosuje się wybiórczo i pod kontrolą specjalistów [1] [3].
Czy osoba z PKU może pić napoje z aspartamem?
Nie powinna. Aspartam jest źródłem fenyloalaniny, więc osoby z PKU powinny go unikać [3] [4] [6].
12. W skrócie
- PKU to dziedziczny niedobór aktywności enzymu PAH; fenyloalanina gromadzi się i uszkadza mózg [1].
- W Polsce wszystkie noworodki badane są w 3. dobie życia; leczenie najlepiej zacząć przed 10. dobą [2] [3].
- Wygląd nie pozwala rozpoznać ani wykluczyć PKU; charakterystyczne cechy opisuje się przede wszystkim w chorobie nieleczonej, a osoba leczona wcześnie zwykle unika ciężkiej niepełnosprawności intelektualnej, choć u części pozostają trudności poznawcze [4] [1].
- Podstawą jest dożywotnia dieta pod opieką poradni, nie suplementy; unikaj aspartamu [3] [6].
- Kobiety z PKU planujące ciążę potrzebują opieki poradni przed poczęciem.
Źródła
- van Spronsen FJ i wsp. Phenylketonuria. Nat Rev Dis Primers 2021;7(1):36 (PMID 34017006). Przegląd: dziedziczenie autosomalne recesywne, częstość średnio 1:10 000, przy wczesnym i ciągłym leczeniu zwykle uniknięcie ciężkiej niepełnosprawności intelektualnej, tetrahydrobiopteryna skuteczna u mniejszości chorych, pegylowana liaza fenyloalaniny w iniekcjach.
- Wiercińska M. Medycyna Praktyczna dla pacjentów. Fenyloketonuria: objawy, dziedziczenie, dieta (data na stronie: 23.02.2024). Portal medyczny: w Polsce badanie przesiewowe wszystkich noworodków od 1994 r., w 3. dobie życia, z krwi z pięty; częstość w Europie 1:10 000-15 000; dieta dożywotnia z preparatami bez fenyloalaniny. Bez bibliografii.
- van Wegberg AMJ, MacDonald A, Ahring K i wsp. European guidelines on diagnosis and treatment of phenylketonuria: First revision. Mol Genet Metab 2025;145(2):109125 (PMID 40378670). Rewizja europejskich wytycznych (21 specjalistów, 87 zaleceń): rozpoznanie, progi fenyloalaniny we krwi (poniżej 360 µmol/l bez leczenia), początek leczenia jak najszybciej, najlepiej przed 10. dobą życia, dieta i preparaty bez fenyloalaniny, aspartam i leki, ciąża (cel 120-360 µmol/l), dożywotnia kontrola, ocena neuropsychologiczna.
- MedlinePlus Genetics (NIH). Phenylketonuria (ostatnia aktualizacja 25.04.2023). Strona instytucji: objawy nieleczonej PKU (niepełnosprawność intelektualna, drgawki, jaśniejsza skóra i włosy, egzema, zapach przypominający mysi), dziedziczenie, PKU matczyna, unikanie aspartamu; częstość w USA ok. 1:25 000.
- van Wegberg AMJ i wsp. The complete European guidelines on phenylketonuria: diagnosis and treatment. Orphanet J Rare Dis 2017;12(1):162 (PMID 29025426). Wytyczne z 2017 r.; zalecenia niezmienione w rewizji z 2025 r. pozostają w mocy.
- EFSA. Aspartame (strona tematyczna). Strona instytucji: akceptowalne dzienne pobranie aspartamu nie dotyczy osób z fenyloketonurią, które muszą ściśle przestrzegać diety niskofenyloalaninowej.
- Rozporządzenie (UE) nr 1169/2011 w sprawie przekazywania konsumentom informacji na temat żywności, załącznik III. Żywność zawierająca aspartam musi nosić oznaczenie, że zawiera źródło fenyloalaniny.
Ilustracje w tym artykule zostały przygotowane z pomocą sztucznej inteligencji (AI).